Síndrome de Richter, un reto diagnóstico: a propósito de un caso
Richter syndrome, a diagnostic challenge: a case report
Lizarraga-Alvarado BA1, Velázquez-Amador JE1, De la Cabada-Bauche J2, Ávila-Barba A1, González-Martinez D1.
1 Facultad de Medicina, Universidad Autónoma de Guadalajara, Jalisco, Zapopan, México
2 Infectologo, Hospital Ángeles del Carmen, Jalisco, Guadalajara, México
ORCID:
Lizarraga-Alvarado BA 0009-0008-8419-1583
Velázquez-Amador JE 0009-0006-7373-5181
De la Cabada-Bauche J 0009-0003-6462-5341
Ávila-Barba A 0009-0000-7502-0055
González-Martinez D 0009-0000-4198-2424
PALABRAS CLAVES: Linfoma, Leucemia, Síndrome de Lisis Tumoral
KEYWORDS: Lymphoma, Leukemia, Tumor Lysis Syndrome
RESUMEN
El síndrome de Richter (SR) representa una transformación infrecuente pero de extrema agresividad de la leucemia linfocítica crónica (LLC) hacia un linfoma de alto grado, habitualmente un linfoma difuso de células B grandes (LDCBG). Se presenta el caso de un paciente masculino de 78 años con antecedente de LLC Rai IV, sin perfil molecular de base conocido y respuesta subóptima a rituximab-clorambucilo. Ingresó por un cuadro infeccioso respiratorio de evolución tórpida, asociando citopenias, elevación marcada de deshidrogenasa láctica (LDH) e hipogammaglobulinemia. La tomografía reveló un conglomerado adenopático retroperitoneal y la biopsia ganglionar confirmó la transformación a LDCBG (síndrome de Richter). A pesar del manejo con acalabrutinib (iBTK) como terapia puente y posterior inmunoquimioterapia con R-CHOP con profilaxis para lisis tumoral, el paciente desarrolló un síndrome de lisis tumoral severo, lesión renal aguda refractaria que requirió hemodiálisis y pancitopenia profunda, desencadenando un desenlace fatal. El caso ilustra el reto diagnóstico que impone el SR al simular cuadros infecciosos u orígenes no ganglionares periféricos, y resalta la necesidad de una rápida identificación, evaluación de clonalidad y abordajes terapéuticos intensivos pero tolerables.
ABSTRACT
Richter syndrome (RS) represents an uncommon but highly aggressive transformation of chronic lymphocytic leukemia (CLL) into a high-grade lymphoma, most commonly diffuse large B-cell lymphoma (DLBCL). We report the case of a 78-year-old male with a history of Rai stage IV CLL, without baseline molecular profiling, and with sub-optimal response to prior rituximab-chlorambucil. He was admitted due to a respiratory infection with a torpid course, accompanied by worsening cytopenias, marked elevation of lactate dehydrogenase (LDH), and hypogammaglobulinemia. Abdominal CT revealed a retroperitoneal lymph node conglomerate, and lymph node biopsy confirmed transformation to DLBCL (Richter syndrome). Despite initial bridge therapy with acalabrutinib (a BTK inhibitor) followed by R-CHOP immunochemotherapy along with tumor lysis prophylaxis, the patient developed severe tumor lysis syndrome, refractory acute kidney injury requiring hemodialysis, and profound pancytopenia, leading to a fatal outcome. This case illustrates the diagnostic challenge posed by RS when presenting atypically without peripheral lymphadenopathy, emphasizing the importance of early suspicion, clonality determination, and balanced therapeutic strategies.
INTRODUCCIÓN:
La transformación de la leucemia linfocítica crónica (LLC) en un linfoma agresivo de alto grado fue descrita por primera vez en 1928 por Maurice Richter. Esta entidad, conocida actualmente como Síndrome de Richter (SR), ocurre en el 2% al 10% de los pacientes con LLC a lo largo del curso de su enfermedad. 1, 2
El diagnóstico del SR representa un auténtico desafío clínico. Clásicamente se sospecha ante la aparición repentina de síntomas B (fiebre, sudoración nocturna, pérdida de peso), crecimiento ganglionar asimétrico de rápido desarrollo, disfunción orgánica local y un incremento marcado en los niveles de deshidrogenasa láctica (LDH).2,3 Sin embargo, en un número significativo de casos la presentación es atípica o larvada, confundiéndose con procesos infecciosos intercurrentes o progresión simple de la LLC. El diagnóstico diferencial principal debe realizarse con la LLC acelerada o progresiva (caracterizada por centros de proliferación expandidos o confluenting proliferation centers pero sin la morfología franca de blastos/inmunoblastos) y con otros linfomas B agresivos. 4, 5, 6
El pronóstico del SR es Sombrío, con una supervivencia media histórica de 6 a 12 meses. Factores como el tratamiento previo para LLC, las citopenias marcadas, la elevación de LDH y la presencia de mutaciones o deleciones en TP53 (del17p) condicionan una resistencia intrínseca a los esquemas convencionales de quimioterapia. A continuación, se expone el caso de un paciente con SR de presentación atípica abdominal cuya evolución estuvo marcada por complicaciones metabólicas y hematológicas severas.5, 6
PRESENTACIÓN DE CASO:
Paciente masculino de 78 años con antecedente de LLC estadio Rai IV (ECOG 2) diagnosticada en 2014. No se contaba con un perfil molecular de base explicito (estatus mutacional de IGHV, presencia de del17p/mutación de TP53 o cariotipo complejos desconocidos). Había recibido tratamiento de primera línea con rituximab y clorambucilo asociado a dexametasona, logrando una respuesta parcial, encontrándose en seguimiento clínico irregular sin tratamiento citorreductor activo al momento de su padecimiento actual. Inició su padecimiento en diciembre de 2024 con un cuadro sintomático respiratorio interpretado como neumonía adquirida en la comunidad, recibiendo esquemas antibióticos empíricos sin mejoría clínica. A finales de enero de 2025 ingresó al servicio de urgencias por deterioro del estado general, diarrea e incremento de la tos. A la exploración física de ingreso presentaba hemodinamia estable (PAM 63 mmHg, FC 80 lpm, FR 20 rpm, SatO2 96% al aire ambiente). No se palparon adenopatías cervicales, axilares ni inguinales significativamente aumentadas de tamaño. En tórax se constató un síndrome de condensación pulmonar basal izquierdo y en abdomen se palpó hepatoesplenomegalia moderada no dolorosa. Se tomaron estudios de laboratorio con los siguientes resultados: Los estudios de laboratorio iniciales mostraron: Hemoglobina 10.9 g/dL, Plaquetas 45,000/µL, Leucocitos 16,500/µL con Linfocitosis de 12,375/µL. Marcadores inflamatorios y metabólicos: PCR 187 mg/L, Procalcitonina 70 ng/mL, LDH 1481 U/L (marcadamente elevada) y Glucosa 128 mg/dL, La función renal y electrolitos séricos iniciales se encontraban dentro de límites aceptables (Creatinina 0.98 mg/dL, Uremia 44 mg/dL, Ácido Úrico 6.2 mg/dL). Se tomó tomografía axial (TAC) simple de tórax. (Ver figura 1)
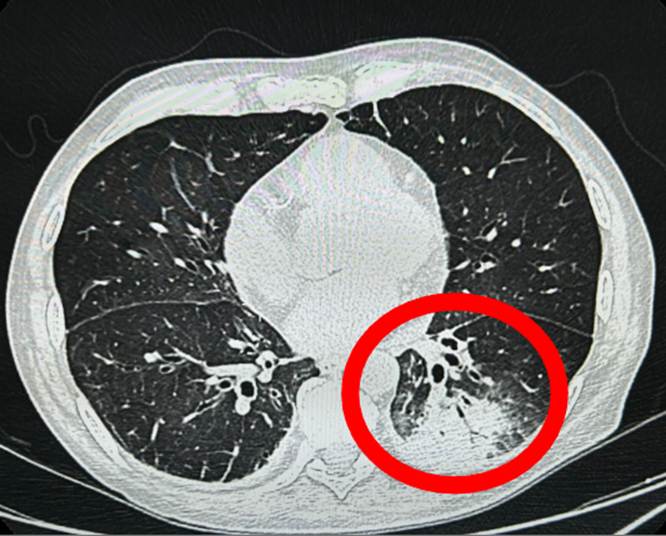
Figura 1. Se observa tomografía simple de tórax mostrando datos ocupación alveolar y broncograma aereo en lobulo inferior izquierdo, agregado a imagen en vidrio despulido por probable proceso viral.
La tomografía de tórax confirmó una zona de consolidación alveolar en lóbulo inferior izquierdo. Durante su estancia intrahospitalaria, bajo cobertura antibiótica de amplio espectro, el paciente persistió febril y desarrolló profundización de las citopenias. Ante la elevación extrema de LDH y el descenso brusco de plaquetas y hemoglobina, se solicitó una tomografía computada de abdomen, la cual reveló un amplio conglomerado adenopático retroperitoneal que envolvía las estructuras vasculares abdominales. Ver Figura 2.
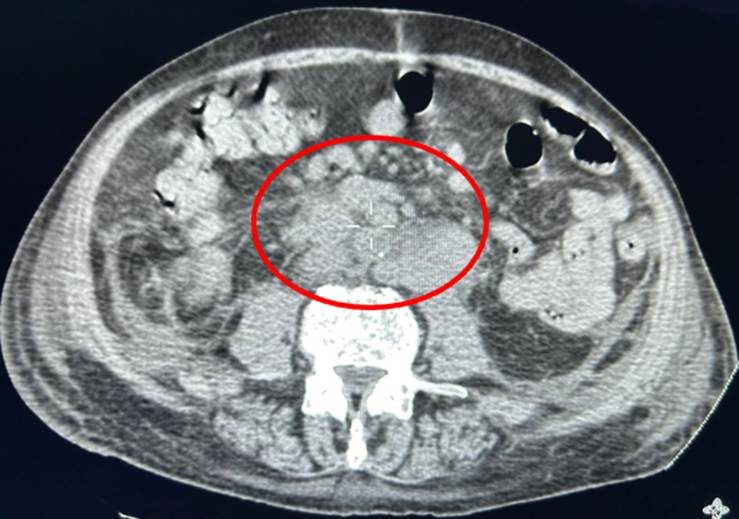
Figura 2. Se observa en TAC abdominal conglomerado de nodulaciones ganglionares retroperitoneales sugestivas de proceso mieloproliferativo.
Se programó una biopsia excisional por laparoscopia de los ganglios retroperitoneales. Debido a la alta sospecha de progresión/recaída agresiva de su LLC y las comorbilidades cardiovasculares del paciente, se inició de forma interina tratamiento citorreductor con acalabrutinib (un inhibidor de la tirosina quinasa de Bruton - iBTK) como terapia puente en lo que se obtenía el diagnóstico histopatológico definitivo.
Simultáneamente se realizó aspirado y biopsia de médula ósea, cuyo informe mostró una medula hipercelular masivamente infiltrada (>85%) por linfocitos pequeños de aspecto maduro correspondientes a la LLC de base, sin hallazgos de hemofagocitosis ni displasia.
A los días se recibió el reporte de histopato mostrando Linfoma No Hodgkin B de Células grandes (Síndrome de Richter) ,descartando la variante de LLC acelerada por la ausencia de centros germinales/proliferativos típicos. (Ver Figura 3)
Tras discutir el caso con la familia, se suspendió el acalabrutinib y se inició inmunoquimioterapia sistémica con el esquema R-CHOP (Rituximab, Ciclofosfamida, Doxorrubicina, Vincristina y Prednisona). Se administró profilaxis para Síndrome de Lisis Tumoral (SLT) con hiperhidratación parenteral endovenosa y alopurinol. Al segundo día (+2) post-quimioterapia, el paciente presentó oliguria y deterioro metabólico brusco. Para el día +3 presentó datos francos de Síndrome de Lisis Tumoral severo y sobrecarga hídrica: Creatinina 1.56 mg/dL (con progresión rápida a 3.18 mg/dL), Uremia 184 mg/dL, Ácido Úrico 13.1 mg/dL, Calcio 6.4 mg/dL, Potasio 5.5 mmol/L y BNP 1350 pg/mL. Desarrolló edema agudo de pulmón y sangrado en sitios de punción por pancitopenia agravada. Fue ingresado a la unidad de cuidados intensivos donde recibió un total de dos sesiones de hemodiálisis de urgencia. Aunque se logró una mejoría parcial del perfil metabólico, el paciente persistió con aplasia medular profunda (Hb 4.6 g/dL, Leucocitos 3,000/µL, Plaquetas 7,000/µL) y choque multiorgánico. De acuerdo con los familiares se decidió la reorientación del esfuerzo terapéutico a cuidados paliativos, falleciendo posteriormente tras presentar un ritmo idioventricular que progresó a asistolia.
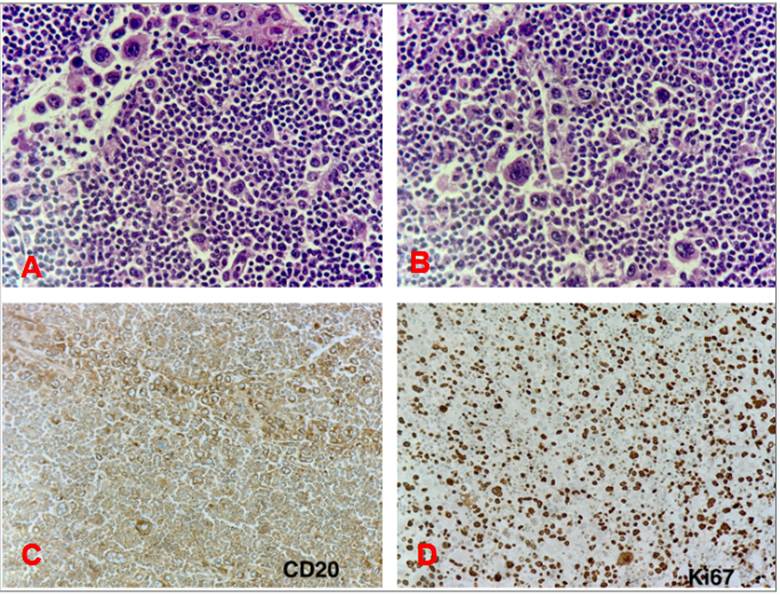
Figura 3.A-B: Neoplasia linfoproliferativa conformada por arquitectura ganglionar sustituida por sábanas de células linfoide de mediano y gran tamaño (inmunoblastos y centroblastos) con mitosis atípicas y abundantes cuerpos apoptóticos. Figura 3.C-D: Marcador de inmunohistoquímica con positividad intensa y difusa para CD20 y CD79a, con índice de proliferación Ki-67 del 80%.
DISCUSIÓN
El síndrome de Richter (SR) representa la transformación clonada de una leucemia linfocítica crónica (LLC) hacia un linfoma agresivo, usualmente un linfoma difuso de células B grandes (LDCBG). Aunque constituye una complicación conocida, su incidencia es baja (2–10% de los pacientes con LLC); sin embargo, su aparición se asocia consistentemente con un curso clínico abrupto, refractario y de muy mal pronóstico. Biológicamente, el SR puede presentarse de dos formas: clonalmente relacionado a la LLC subyacente (80–90% de los casos) o no relacionado (de novo, 10–20%). La distinción mediante el análisis de reordenamiento de los genes de las cadenas pesadas de inmunoglobulinas (IGHV) es de suma relevancia: el SR clonalmente relacionado tiene una respuesta muy pobre a la quimioterapia convencional (supervivencia mediana de 8-12 meses), mientras que el SR no relacionado muestra tasas de respuesta y supervivencias similares a las del LDCBG de novo. En la práctica clínica asistencial de muchos centros latinoamericanos, la determinación de clonalidad no está disponible de forma expedita, lo cual condiciona que el abordaje deba asumir el peor escenario biológico.2, 7
En nuestro caso, el diagnóstico planteó un verdadero reto por la ausencia de adenopatías periféricas clínicamente evidentes. El paciente debutó con sintomatología respiratoria e intraabdominal oculta. Ante la sospecha clínica de transformación en pacientes con LLC (síntomas B, elevación abrupta de LDH o citopenias inexplicables), la tomografía por emisión de positrones (PET-CT) es el estudio de elección recomendado por las guías internacionales. El PET-CT ayuda a guiar la biopsia hacia la lesión con mayor avidez metabólica (habitualmente con un valor de captación estandarizado [SUVmax] > 10). En este caso no fue posible realizar PET-CT debido a la falta de disponibilidad inmediata en la institución y la urgencia por obtener el tejido, recurriéndose a la tomografía computada convencional y biopsia laparoscópica.2
Desde el punto de vista histopatológico, es indispensable diferenciar el SR de la LLC acelerada. Esta última muestra centros de proliferación extendidos o fusionados con un Ki-67 > 40% o > 2.4 prolinfocitos por campo de alto aumento, pero mantiene el inmunofenotipo característico de la LLC y no consolida la morfología de blastos/inmunoblastos del LDCBG. Respecto al tratamiento, los esquemas estándar de inmunoquimioterapia como R-CHOP o R-EPOCH ofrecen respuestas limitadas y poco duraderas en el SR clonalmente relacionado. Aunque idealmente la inclusión en ensayos clínicos es la recomendación prioritaria en las guías internacionales, la disponibilidad real de estos estudios es sumamente escasa en nuestra región. En la práctica diaria, la inmunoquimioterapia sigue siendo el pilar fundamental.6
En los últimos años, la adición de agentes dirigidos como el venetoclax (inhibidor de BCL-2) a esquemas como R-CHOP (VR-CHOP) o R-EPOCH (VEN-DA-EPOCH-R) ha mostrado resultados prometedores en estudios de fase II, logrando mayores tasas de respuesta completa. Asimismo, es crucial remarcar que en aquellos pacientes que logran una respuesta objetiva con inmunoquimioterapia o terapias dirigidas, el trasplante de progenitores hematopoyéticos alogénico (TPH-Alo) constituye la única estrategia con potencial curativo a largo plazo.8 Finalmente, este caso resalta la fragilidad de estos pacientes frente al Síndrome de Lisis Tumoral (SLT). La alta masa tumoral retroperitoneal y la elevada tasa de proliferación (Ki-67 80%) predisponen a un SLT masivo tras la exposición a quimioterapia de alta eficacia. A pesar de la profilaxis con alopurinol e hidratación, el paciente desarrolló una falla renal anúrica severa. La medula ósea previamente infiltrada por la LLC de base limitó severamente la recuperación hematopoyética, resultando en una aplasia refractaria que contribuyó al desenlace fatal.2
CONCLUSIÓN:
El Síndrome de Richter representa un desafío diagnóstico y un escenario biológico altamente refractario. Es fundamental mantener una alta sospecha clínica en pacientes con LLC que presenten deterioro inexplicado o elevación marcada de LDH, aun en ausencia de adenopatías periféricas. La evaluación diagnóstica ideal debe contemplar PET-CT para biopsia dirigida y, de ser factible, estudios de clonalidad biológica. El desarrollo de esquemas combinados que integren inhibidores moleculares y un estrecho monitoreo/profilaxis del síndrome de lisis tumoral son indispensables para mejorar los desenlaces en esta población de alto riesgo.
Declaración de conflictos de interés: los autores declaran no poseer conflictos.
REFERENCIAS BIBLIOGRÁFICAS
- Richter MN. Generalized reticular cell sarcoma of lymph nodes associated with lymphatic leukemia. Am J Pathol 1928; 4:285-292.
- Condoluci A, Rossi D. Richter syndrome. Curr Oncol Rep 2021; 23.
- Lenartova A, Randen U, Johannesen TB, Tjønnfjord GE. Richter syndrome epidemiology in a large population-based chronic lymphocytic leukemia cohort from Norway. Cancer Epidemiol 2019; 60:128-133. https://doi.org/10.1016/j.canep.2019.04.002
- Eyre TA. Richter transformation: is there light at the end of this tunnel? Hematology Am Soc Hematol Educ Program 2023; 2023:427-432. https://doi.org/10.1182/hematology.2023000442
- Eyre TA, Schuh A. An update for Richter syndrome: new directions and developments. Br J Haematol 2017; 178:508-520. https://doi.org/10.1111/bjh.14700
- Woroniecka R, Rymkiewicz G, Grygalewicz B y col. Cytogenetic and flow cytometry evaluation of Richter syndrome reveals MYC, CDKN2A, IGH alterations with loss of CD52, CD62L and increase of CD71 antigen expression as the most frequent recurrent abnormalities. Am J Clin Pathol 2015; 143:25-35. https://doi.org/10.1309/AJCPATRQWANW2O3N
- Rippel N, Sheppard R, Kittai AS. Updates in the management of Richter transformation. Cancers (Basel) 2024; 17:95. https://doi.org/10.3390/cancers17010095
- Davids MS, Rogers KA, Tyekucheva S, et al. Venetoclax plus CHOP or EPOCH-R in Richter syndrome: a multicenter phase 2 study. Blood 2022; 139(23):3373-3383.